


 Spanish (pdf)
 Article in xml format
 Article references

 Automatic translation
 Send this article by e-mail
 Cited by SciELO
 Similars in
SciELO

 Permalink


Introducción
Los trastornos del neurodesarrollo (TND) constituyen un grupo de condiciones caracterizadas por alteraciones en los procesos de maduración cerebral. Dichas manifestaciones emergen tempranamente en el ciclo vital y afectan de manera significativa el funcionamiento cognitivo, conductual y adaptativo. Dentro de esta categoría, el Trastorno por Déficit de Atención con Hiperactividad (TDAH), el Trastorno del Espectro Autista (TEA) y la discapacidad intelectual que representan los cuadros clínicos más prevalentes. Estas condiciones plantean desafíos sustanciales para los sistemas globales de salud, educación y apoyo psicosocial. A pesar de su heterogeneidad fenotípica, comparten mecanismos vinculados a la organización del sistema nervioso central (SNC) (Francés et al., 2022).
En las últimas décadas, el avance de la genética molecular y las técnicas de neuroimagen han ampliado la comprensión etiológica de estos trastornos. La evidencia contemporánea señala una arquitectura etiológica compleja y multifactorial donde convergen factores genéticos, epigenéticos y ambientales. Estas interacciones influyen en procesos críticos como la proliferación neuronal, la migración celular y la sinaptogénesis. Asimismo, determinan la organización funcional de redes neuronales que sustentan las funciones cognitivas y socioemocionales. El estudio de estos mecanismos es imperativo para comprender la diversidad de las manifestaciones clínicas y su evolución (Dey & Das, 2026).
La caracterización del TDAH ha evolucionado desde una visión puramente conductual hacia un modelo de disconectividad funcional. Se estima que su prevalencia global es elevada, lo que exige una actualización constante de sus bases neurobiológicas (Carrasco-Chaparro, 2022). Investigaciones recientes, mediante mega-análisis de vóxeles, han identificado patrones de disconectividad subcortico-cortical que explican los déficits atencionales y de control inhibitorio (Norman et al., 2024). Estas alteraciones estructurales se correlacionan con la interrupción de redes de "mundo pequeño" analizadas mediante tensores de difusión. Tales hallazgos reflejan la importancia de considerar al TDAH como un trastorno de la red cerebral global (Wu et al., 2024).
Por otro lado, el TEA presenta una complejidad genética que desafía los modelos diagnósticos tradicionales de la psiquiatría. El papel crítico del hipocampo en la neuropatología del autismo, vinculándolo con la memoria y la navegación social (Bhamidimarri et al., 2026). Además, se ha demostrado que la genética del TEA subyace a una actividad neuronal espontánea alterada durante el desarrollo. Este fenómeno actúa como un catalizador para anomalías neurobiológicas persistentes que afectan la interacción social y la comunicación (Dey & Das, 2026). La identificación de proteínas específicas, como la SETD5, resalta la relevancia de la regulación epigenética en la proliferación celular (Nakagawa et al., 2020).
La discapacidad intelectual (DI) se define por limitaciones significativas en el funcionamiento intelectual y la conducta adaptativa (Schalock et al., 2021). Su etiología a menudo involucra variantes genéticas de gran efecto, como las observadas en el síndrome de Down (Antonarakis et al., 2020). La secuenciación del genoma completo ha permitido identificar causas mayores en casos de discapacidad intelectual severa previamente inexplicados (Gilissen et al., 2014). Además, variantes patogénicas en genes como el TNRC6B causan un espectro de fenotipos que incluyen autismo y TDAH (Granadillo et al., 2020). Esto sugiere que la DI comparte raíces moleculares profundas con otros trastornos del neurodesarrollo dentro de un continuo genético (Vissers et al., 2016).
La convergencia de estas entidades patológicas se manifiesta de manera evidente en el ámbito de las funciones ejecutivas. Un metanálisis sistemático reciente indica que los niños con diversas condiciones del neurodesarrollo comparten déficits en el control ejecutivo (Sadozai, 2024). No obstante, existe un debate académico sobre si el TEA y el TDAH poseen perfiles ejecutivos distintos o solapados. La evidencia actual sugiere que, aunque comparten bases neurobiológicas, la expresión del déficit varía según la carga genética individual (Townes et al., 2023). Esta superposición fenotípica refuerza la necesidad de una aproximación integradora que articule la genética, la neurobiología y la neuropsicología clínica.
En este contexto, la arquitectura genética de la inteligencia y el desarrollo cognitivo es hoy más predecible que nunca. La denominada "nueva genética de la inteligencia" utiliza puntuaciones poligénicas para explicar variaciones en el rendimiento cognitivo (Plomin & von Stumm, 2018). Sin embargo, las mutaciones de novo siguen siendo un pilar fundamental en la arquitectura de los trastornos graves del desarrollo (Deciphering Developmental Disorders Study, 2017). La comprensión de estas redes genéticas y epigenéticas es crucial para el diagnóstico preciso de la discapacidad intelectual (Van Bokhoven, 2011). Los avances en genómica pediátrica están permitiendo diagnósticos tempranos en enfermedades raras que cursan con retraso del desarrollo (Wright et al., 2018).
Asimismo, el estudio de las aneuploidías ha revelado cómo el desequilibrio genómico altera los fenotipos celulares en el cerebro en desarrollo (Shen et al., 2023). Un ejemplo paradigmático es el síndrome de Down, donde la sobreexpresión génica dicta una trayectoria neurobiológica específica (Pal & Daley, 2026). En contraste, síndromes como el de Phelan-McDermid muestran perfiles de serotonemia y desarrollos clínicos que requieren un fenotipado preciso (Asta et al., 2024). Estos modelos sindrómicos permiten estudiar de forma controlada las bases moleculares que luego se extrapolan a trastornos idiopáticos. La integración de estos hallazgos facilita el diseño de estrategias educativas y terapéuticas basadas en la evidencia científica.
Desde la perspectiva del tratamiento, la medicina genómica está abriendo puertas a terapias dirigidas, como la terapia génica en el síndrome de X frágil (Eley et al., 2025). Paralelamente, el uso de fármacos como la memantina está siendo evaluado para tratar el deterioro social en jóvenes con TEA (Joshi et al., 2025). Otros abordajes, como el tratamiento con bumetanida, buscan restaurar el equilibrio excitatorio-inhibitorio en circuitos neuronales específicos del autismo (Fernell et al., 2025). Incluso intervenciones no farmacológicas, como la musicoterapia, han demostrado eficacia en la mejora de las habilidades sociales mediante la estimulación sensorial (Zhou et al., 2025). La farmacogenómica se perfila así como una herramienta indispensable en la práctica clínica futura.
Por otra parte, la comorbilidad entre el TDAH y el TEA complica el tratamiento de síntomas secundarios como la ansiedad (Ng-Cordell et al., 2025). El entrenamiento de la memoria de trabajo ha mostrado resultados prometedores en niños con funcionamiento intelectual limítrofe y trastornos neuropsiquiátricos (Roording-Ragetlie et al., 2022). En el ámbito escolar, las intervenciones grupales para mejorar las funciones ejecutivas facilitan la independencia y el dominio académico (Tamm et al., 2024). No obstante, factores externos como el acoso escolar y la baja percepción de felicidad impactan negativamente en estos estudiantes (Lung et al., 2019). Estos determinantes sociales de la salud deben integrarse necesariamente en cualquier modelo etiológico de los TND (Kersey et al., 2024).
Finalmente, el objetivo de la presente revisión esintegrar los principales avances genéticos y neurobiológicos asociados al TDAH, TEA y DI. Con el fin de conocer la utilidad clínica de la secuenciación del genoma se ha vuelto evidente en el manejo de enfermedades raras (Seungbok Lee et al., 2026). Resulta esencial articular los hallazgos provenientes de múltiples disciplinas para generar marcos conceptuales más precisos. Este enfoque permitirá optimizar la evaluación, la intervención y el diseño de políticas públicas de salud mental. La ciencia del neurodesarrollo se encamina así hacia una síntesis definitiva entre la molécula y la conducta.
Abordaje metodológico
La presente investigación se condujo bajo el diseño de una revisión narrativa de la literatura con un enfoque teórico-integrativo, orientado a analizar de manera crítica los avances genéticos, neurobiológicos y neuropsicológicos asociados a los trastornos del neurodesarrollo, con énfasis en el TDAH, la discapacidad intelectual y el TEA. La búsqueda bibliográfica se realizó de forma sistemática entre los años 2000 y 2026, consultando bases de datos de reconocido prestigio científico como PubMed, Scopus, Web of Science, PsycINFO y ScienceDirect, utilizando Google Scholar como fuente complementaria para la identificación de literatura gris y registros adicionales. La estrategia de búsqueda se fundamentó en el uso de descriptores controlados y palabras clave en inglés y español, incluyendo términos como neurodevelopmental disorders, genetics, neurobiology y neural networks, articulados mediante los operadores booleanos AND y OR.
Arquitectura genética y neurobiológica de los trastornos del neurodesarrollo
La arquitectura de las redes neurocognitivas implicadas en el TDAH, el TEA y la discapacidad intelectual, permitiendo identificar patrones de conectividad que sustentan la heterogeneidad de sus manifestaciones clínicas (Tabla 1). Se observa que la Red por Defecto (DMN) y la Red Ejecutiva Central (CEN) presentan alteraciones transversales; sin embargo, mientras que en el TDAH predomina una falla en la supresión de la DMN que genera interferencia atencional (Norman et al., 2024), en el TEA se evidencia una hipoconectividad vinculada a déficits en la cognición social (Dey & Das, 2026). Por su parte, la Red de Saliencia (SN) emerge como un componente crítico en la diferenciación etiológica, mostrando fallas en la conmutación de estímulos en el TDAH frente a una priorización atípica de estímulos no sociales en el TEA (Asta et al., 2024; Wu et al., 2024), lo que sugiere que la organización jerárquica de estas redes está modulada por variantes genéticas específicas como las del gen TNRC6B (Granadillo et al., 2020).
Tabla 1 Arquitectura de redes neurocognitivas en el TDAH, TEA y DI
| Red Cerebral | Regiones Principales | Función Neurocognitiva | Dimensión | Trastorno del Espectro Autista (TEA) | Trastorno por Déficit de Atención / Hiperactividad (TDAH) | Discapacidad Intelectual (DI) |
|---|---|---|---|---|---|---|
| por defecto (default mode network - dmn) | CPF medial, Precuneus, Cingulada posterior, C. temporal medial | Procesamiento autorreferencial, memoria autobiográfica y simulación social | Procesamiento del "yo" y cognición social. | Hipoconectividad: Dificultad para integrar la perspectiva propia y ajena (Dey & Das, 2026) | Interferencia: Falla en la desactivación durante tareas que exigen atención sostenida (Norman et al., 2024) | Fragmentación: Desorganización de la red asociada a la severidad del compromiso cognitivo (Van Bokhoven, 2019) |
| Ejecutiva Central (CEN) | CPF dorsolateral, Corteza parietal posterior | Control ejecutivo, memoria de trabajo y planificación | Control inhibitorio y memoria de trabajo | Rigidez funcional: Vinculada a intereses restringidos y resistencia al cambio (Sadozai, 2024) | Hipofuncionalidad: Déficit primario en la regulación atencional y control top-down (Carrasco-Chaparro, 2022) | Compromiso global: Limitaciones en la planificación y resolución de problemas (Schalock et al., 2021) |
| De Saliencia (SN) | Ínsula anterior, Corteza cingulada anterior | Detección de estímulos relevantes y cambio (switching) entre redes | Detección de estímulos y cambio entre redes | Disfunción de priorización: Sesgo hacia estímulos no sociales y sensoriales (Asta et al., 2024) | Falla de conmutación: Incapacidad para filtrar distractores ambientales (Wu et al., 2024) | Alteración etiológica: Dependiente de variantes genéticas específicas como TNRC6B (Granadillo et al., 2020) |
| Teoría de la Mente (ToM) | Unión temporoparietal, CPF medial, Surco temporal superior | Inferencia de estados mentales y comprensión social | Mentalización e inferencia social | Déficit nuclear: Alteración consistente en la atribución de estados mentales (Sadozai, 2024) | Déficit secundario: Problemas sociales derivados de la impulsividad y la inatención (Townes et al., 2023) | Retraso madurativo: Desarrollo limitado por la capacidad de procesamiento global (Vissers et al., 2016) |
| Fronto-Estriatal | Corteza prefrontal, Núcleo caudado, Putamen | Autorregulación conductual y motivacional | Motivación y autorregulación conductual | Compromiso estriatal: Asociado a conductas motoras repetitiva. (Nakagawa et al., 2020) | Disfunción dopaminérgica: Alteración en el procesamiento de recompensa y demora de gratificación (Iliescu & Ionescu, 2024) | Alteraciones motrices: Vinculadas a perfiles genéticos como la Trisomía 21 (Antonarakis et al., 2020) |
| Fronto-Cerebelosa | Corteza prefrontal, Cerebelo, Tálamo | Coordinación cognitiva y regulación motora | Coordinación cognitiva y tiempo (timing) | Falla predictiva: Dificultad en la anticipación sensorial y motora (Bhamidimarri et al., 2026) | Desincronización: Relacionada con la hiperactividad y el control motor ineficiente (Carrasco-Chaparro, 2022) | Hitos del desarrollo: Retraso persistente en la coordinación motora gruesa y fina (Wright et al., 2018) |
| Socioemocional | Amígdala, Corteza orbitofrontal, Hipocampo | Procesamiento emocional y reconocimiento social | Regulación del afecto y amígdala | Hiper-reactividad: Procesamiento atípico de la valencia social y emocional (Salazar de Pablo, 2023) | Labilidad emocional: Dificultad en la regulación del afecto y baja tolerancia a la frustración (Ng-Cordell et al., 2025 | Distrés psicológico: Modulado por los determinantes sociales de la salud (Kersey et al., 2024). |
En alineación con el objetivo de ofrecer una visión actualizada de los procesos etiológicos, la integración de estos hallazgos neurobiológicos revela una convergencia significativa en los circuitos fronto-estriatales y fronto-cerebelosos, los cuales actúan como nodos de vulnerabilidad compartida para la desregulación motora y ejecutiva. La evidencia indica que la disfunción en la Red de Teoría de la Mente (ToM) es un marcador nuclear del TEA (Sadozai, 2024), a diferencia de la discapacidad intelectual, donde el compromiso de las redes es más global y dependiente del grado de severidad del déficit adaptativo (Schalock et al., 2021). Finalmente, la red socioemocional muestra una reactividad diferenciada que subraya el papel de la amígdala y el hipocampo en la modulación del afecto, destacando que la arquitectura de estas redes no solo responde a factores biológicos, sino que también es influenciada por determinantes sociales que impactan el desarrollo neuropsicológico (Kersey et al., 2024; Salazar de Pablo, 2023).
En la Tabla 2, se observa una arquitectura etiológica diferenciada pero interconectada para cada entidad patológica estudiada. En el caso del TEA, la evidencia destaca una vulnerabilidad biológica ligada a variantes de novo y mutaciones en el gen SETD5, las cuales ejercen un control epigenético crítico sobre la expresión del rDNA. Este mecanismo es fundamental, ya que la alteración en la proliferación de células neurales durante etapas embrionarias actúa como un catalizador para las anomalías estructurales observadas en el desarrollo cortical (Nakagawa et al., 2020; Dey & Das, 2026).
Tabla 2 Arquitectura genética y neurobiological
| Condición | Componente | Hallazgo | Fuente |
|---|---|---|---|
| Trastorno del Espectro Autista (TEA) | Base Genética | Mutaciones de novo y alteración de proteínas reguladoras como SETD5 | Nakagawa et al. (2020); Dey & Das (2026) |
| Mecanismos Epigenéticos | Alteración en la regulación del rDNA y disrupción en la proliferación de células neurales | Nakagawa et al. (2020) | |
| Mecanismo Molecular | Epigenética del rDNA; control de la proliferación de células neurales | Nakagawa et al. (2020) | |
| Neurobiología | Alteración de la actividad neuronal espontánea y volumen del hipocampo | Bhamidimarri et al. (2026); Dey & Das (2026) | |
| Fenotipo Clínico | Deficiencias en reciprocidad social y patrones de conducta restringidos | Asta et al. (2024); Joshi et al. (2025) | |
| Intervención | Moduladores glutamatérgicos (Memantina) y Musicoterapia | Joshi et al. (2025); Zhou et al. (2025) | |
| Trastorno por Déficit de Atención/Hiperactividad (TDAH) | Base Genética | Poligenicidad (GWAS); variantes en genes de transporte de dopamina | Iliescu & Ionescu (2024) |
| Mecanismos Epigenéticos | Influencia de factores ambientales sobre la metilación del ADN, específicamente en redes fronto-estriatales | Iliescu & Ionescu (2024) | |
| Neurobiología | Disconectividad subcortico-cortical (voxel-wise mega-analysis). | Norman et al. (2024) | |
| Redes Funcionales | Alteración de redes de "mundo pequeño" (Small-world networks) vía DTI | Wu et al. (2024) | |
| Neuropsicología | Déficit severo en Funciones Ejecutivas (control inhibitorio) | Sadozai (2024); Townes et al. (2023) | |
| Intervención | Entrenamiento de memoria de trabajo e intervenciones escolares (AIMS) | Roording-Ragetlie et al. (2022); Tamm et al. (2024) | |
| Discapacidad Intelectual (DI) | Base Genética | Variantes patogénicas en TNRC6B y redes genético-epigenéticas complejas | Granadillo et al. (2020); Van Bokhoven (2019) |
| Mecanismos Epigenéticos | Redes genético-epigenéticas complejas que comprometen la plasticidad sináptica a nivel global | Van Bokhoven (2019). | |
| Arquitectura Cromosómica | Aneuploidías y síndromes genéticos (Trisomía 21, Fragilidad X) | Antonarakis et al. (2020); Shen et al. (2023) | |
| Diagnóstico Genómico | Utilidad clínica de la Secuenciación de Genoma Completo (GS) | Rigby et al. (2025); Seungbok Lee et al. (2026) | |
| Fenotipo Adaptativo | Limitaciones en conducta adaptativa y procesos cognitivos globales | Schalock et al. (2021) | |
| Contexto Social | Impacto de los determinantes sociales en el distrés psicológico | Kersey et al. (2024) |
Por el contrario, el TDAH exhibe una naturaleza eminentemente poligénica, donde la acumulación de variantes comunes detectadas mediante estudios de asociación de genoma completo (GWAS) altera los sistemas de transporte dopaminérgico. Es relevante observar que esta base genética no es estática; los hallazgos sugieren que la metilación del ADN en las redes fronto-estriatales es altamente sensible a influencias ambientales, lo que subraya la plasticidad del trastorno y la importancia de los mecanismos epigenéticos en la modulación de la autorregulación conductual (Iliescu & Ionescu, 2024).
Finalmente, la DI se caracteriza por una arquitectura de mayor impacto genómico estructural, incluyendo aneuploidías clásicas y variantes monogénicas en nodos de alta jerarquía como el gen TNRC6B. La literatura analizada confirma que estas alteraciones no actúan de forma aislada, sino que se integran en redes genético-epigenéticas complejas que afectan la plasticidad sináptica global (Van Bokhoven, 2019). Un hallazgo transversal de suma importancia es que variantes en genes como el TNRC6B pueden dar lugar a un espectro clínico que solapa el TEA y el TDAH dentro del cuadro de DI, lo que valida la hipótesis de un continuo neurobiológico en los trastornos del neurodesarrollo (Granadillo et al., 2020).
Trastorno del Espectro Autista (TEA)
El TEA se caracteriza por una arquitectura neurobiológica de alta complejidad que trasciende el modelo clínico tradicional. Actualmente, se comprende como un trastorno del neurodesarrollo originado por una alteración en la trayectoria de maduración cerebral, afectando prioritariamente la conectividad sináptica y la organización de redes neuronales destinadas a la comunicación social y la flexibilidad conductual. Su etiopatogenia es profundamente heterogénea, involucrando una interacción crítica entre variantes genéticas raras y mecanismos de regulación epigenética que condicionan el fenotipo clínico desde etapas gestacionales (Dey & Das, 2026).
A nivel genómico, el TEA presenta una prevalencia significativa de mutaciones de novo en genes reguladores de alta jerarquía. Un nodo central de esta red es el gen SETD5, cuya deficiencia altera el control epigenético de la expresión del rDNA, impactando directamente en la proliferación de células neurales y en la configuración del volumen cortical (Nakagawa et al., 2020). Esta vulnerabilidad molecular se traduce en una actividad neuronal espontánea alterada, la cual funciona como un catalizador para las anomalías persistentes en el neurodesarrollo observadas en el espectro (Dey & Das, 2026).
Desde la perspectiva neuroanatómica, el hipocampo ha emergido como una estructura de interés preferente en la neuropatología del autismo. Hallazgos recientes sugieren que las alteraciones en la volumetría y la microestructura hipocampal no solo comprometen la memoria, sino que subyacen a los déficits en la navegación social y la memoria episódica necesaria para la interacción interpersonal (Bhamidimarri et al., 2026). Estas anomalías estructurales se integran en un modelo de disconectividad funcional, donde se observa una hipoconectividad en redes de largo alcance, limitando la integración de la información socioemocional.
La dimensión neuroquímica y clínica del TEA ha sido reevaluada recientemente a través de ensayos controlados sobre el papel crítico de la modulación glutamatérgica. En este contexto, el uso de antagonistas de los receptores NMDA (N-metil-D-aspartato), como la memantina, ha demostrado eficacia en la mitigación del deterioro social. Este hallazgo refuerza la hipótesis de un desequilibrio excitatorio-inhibitorio (E/I) como mecanismo fisiopatológico central en el neurodesarrollo (Joshi et al., 2025).
Desde una perspectiva molecular, la activación del receptor NMDA desencadena la apertura de canales iónicos, permitiendo el influjo de sodio (Na+) y calcio (Ca++), junto con el eflujo de potasio (K+). Particularmente, la entrada de Ca++ es fundamental, ya que transduce la actividad sináptica eléctrica en señales bioquímicas mediante la activación de enzimas dependientes de calcio. Cabe destacar que la conductancia de Ca++ a través del receptor NMDA es significativamente superior a la de otros receptores ionotrópicos de glutamato, lo que le confiere un rol protagónico en la plasticidad sináptica.
No obstante, la complejidad del sistema glutamatérgico reside en su composición de subunidades. A diferencia de los receptores convencionales NR1/NR2, aquellos ensamblados con subunidades tipo NR3A o NR3B forman receptores excitatorios para la glicina que no responden al glutamato; además, se caracterizan por ser impermeables al Ca++ y por no presentar el bloqueo fisiológico por magnesio (Mg++). Esta variabilidad estructural es crucial para comprender la heterogeneidad en la respuesta a tratamientos farmacológicos.
Finalmente, el avance hacia una medicina de precisión en el neurodesarrollo se sustenta en el fenotipado exhaustivo de cuadros sindrómicos específicos, como el síndrome de Phelan-McDermid. La identificación de perfiles de serotonemia y biomarcadores del desarrollo en estas poblaciones permite establecer trayectorias clínicas claras, facilitando intervenciones personalizadas basadas en el perfil biológico individual (Asta et al., 2024). La deleción o mutación del gen SHANK3, marca un hito en la comprensión de la relación gen-cerebro-conducta. El fenotipado exhaustivo integra tres niveles críticos:
1. Endofenotipos bioquímicos: El papel de la serotonina
La identificación de perfiles de serotonemia (niveles de serotonina en sangre o plaquetas) actúa como un biomarcador periférico de la función sináptica central. En el SPM y otros trastornos del espectro autista, las alteraciones en el transporte o síntesis de serotonina se vinculan con la modulación de los circuitos sensoriales y la reactividad emocional. Este biomarcador permite predecir qué pacientes podrían presentar una respuesta favorable a moduladores serotoninérgicos, evitando el ensayo y error farmacológico.
2. Trayectorias del desarrollo y biomarcadores neuropsicológicos
El fenotipado permite mapear trayectorias clínicas claras. En lugar de ver el trastorno como una foto estática, el neuropsicólogo analiza la velocidad de adquisición de hitos del lenguaje, la maduración motora y la evolución de las funciones ejecutivas. Biomarcadores como la latencia en los potenciales evocados (EEG) o el seguimiento ocular (eye-tracking) proporcionan métricas objetivas de cómo el cerebro procesa la información social antes incluso de que los síntomas conductuales sean evidentes.
Finalmente, la integración de la evidencia genómica pediátrica y el uso de la secuenciación del genoma completo (GS) están redefiniendo el diagnóstico del TEA, permitiendo identificar causas moleculares en casos previamente considerados idiopáticos (Seungbok Lee et al., 2026; Wright et al., 2018). En conclusión, el TEA no es una entidad estática, sino un fenotipo dinámico resultante de una cascada de eventos moleculares que alteran la jerarquía de las redes de saliencia y de teoría de la mente, exigiendo intervenciones personalizadas que consideren tanto la arquitectura genética como el perfil neuropsicológico individual (Sadozai, 2024; Zhou et al., 2025).
3. Caracterización del Neurocomportamiento Específico
Desde la neuropsiquiatría, el fenotipado exhaustiva diferencia entre la "irritabilidad" genérica y la desregulación emocional de base biológica. En el síndrome de Phelan-McDermid, por ejemplo, el fenotipado clínico revela una alta prevalencia de hipotonía neonatal y retraso grave en el lenguaje expresivo, lo que orienta la intervención hacia sistemas de comunicación aumentativa de forma precoz, optimizando la plasticidad cerebral remanente.
Trastorno por Déficit de Atención con Hiperactividad (TDAH)
El TDAH se define actualmente como un trastorno del neurodesarrollo de naturaleza heterogénea que compromete las redes encefálicas responsables de los procesos de autorregulación. En el plano neurocognitivo, este cuadro clínico se manifiesta a través de déficits en la atención sostenida, impulsividad y disfunción de las funciones ejecutivas. Su etiopatogenia es multicausal y transgeneracional, caracterizada por una interacción dinámica entre factores genéticos y ambientales que determina una expresión fenotípica significativamente variable entre individuos (Carrasco-Chaparro, 2022).
La arquitectura etiológica del TDAH es poligénica y multifactorial, abarcando variables prenatales, perinatales y psicosociales (Figura 1). Presenta una elevada heredabilidad, estimada entre el 76% y el 90%, cuya heterogeneidad clínica se encuentra modulada por la interacción de factores genéticos, epigenéticos y ambientales (Carrasco-Chaparro, 2022). Por tanto, su comprensión exige integrar niveles de análisis genéticos, neurobiológicos y clínicos, superando enfoques reduccionistas para diferenciar entre los mecanismos del desarrollo y la variabilidad de sus manifestaciones.
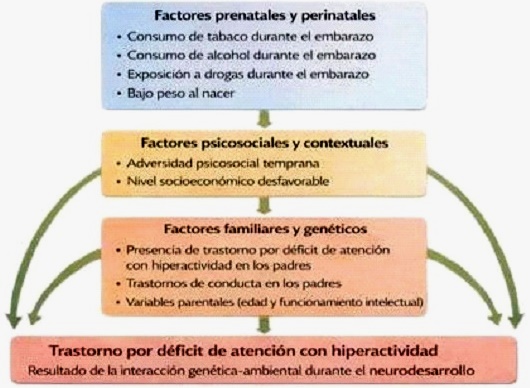
Desde una perspectiva neurobiológica, los procesos atencionales se sustentan en redes funcionales distribuidas que involucran la corteza prefrontal, parietal, ganglios basales, tálamo y el sistema reticular activador ascendente (SRAA). El TDAH se asocia consistentemente a alteraciones en la maduración y el funcionamiento de los circuitos fronto-estriatales, fronto-parietales y fronto-cerebelosos, los cuales regulan el control inhibitorio, la función ejecutiva y la motivación. Estos sistemas están modulados por las vías dopaminérgicas y noradrenérgicas, lo que explica tanto la sintomatología nuclear como la respuesta a agentes psicofarmacológicos dirigidos a estos circuitos (Carrasco-Chaparro, 2022).
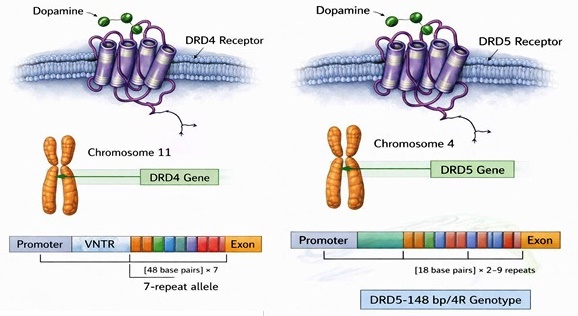
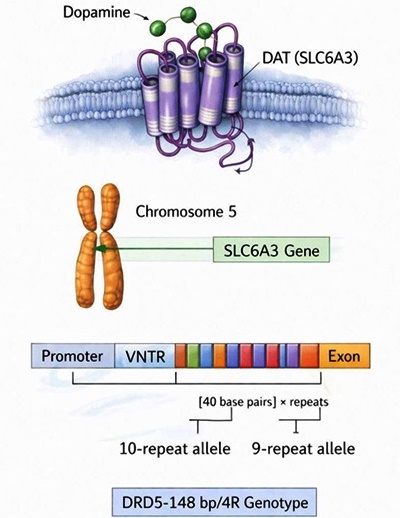
A nivel neuroquímico, la hipótesis dopaminérgica se ve respaldada por la evidencia de una densidad reducida de receptores en regiones críticas. Variaciones en genes como DRD4, DRD5 (Figura 2), y SLC6A3 (Figura 3), comprometen la modulación sináptica en las redes prefrontales y estriatales, afectando la autorregulación y la motivación (Iliescu & Ionescu, 2024). Paralelamente, estudios de neuroimagen estructural y funcional vinculan la etiología del trastorno con alteraciones en la integridad de la sustancia gris y blanca (Iliescu & Ionescu, 2024).
Nota. Elaboración propia con apoyo de herramientas digitales de generación asistida.
Figura 2 Genes DRD4 y DRD5
Nota. Elaboración propia con apoyo de herramientas digitales de generación asistida.
Figura 3 Gen SLC6A3
Las observaciones consistentes de reducción del volumen o funcionalidad en el córtex prefrontal, el núcleo caudado y el cerebelo tienen implicaciones directas en la velocidad de procesamiento, la planificación y el control inhibitorio (Iliescu & Ionescu, 2024). Este patrón refuerza el modelo de disfunción fronto-estriatal y fronto-cerebelosa, explicando por qué las dificultades ejecutivas persisten incluso cuando la hiperactividad motora remite con la maduración.
Finalmente, los avances en neuroimagen mediante tensores de difusión (DTI) han demostrado que el TDAH se asocia a una reorganización de la topología de las redes de sustancia blanca, caracterizada por una disminución de la eficiencia global y un aumento de la longitud del camino característico (Wu et al., 2024). Esta configuración limita la capacidad de integración de información entre regiones distantes, afectando nodos clave en la red por defecto (DMN), la red ejecutiva central (CEN), los ganglios basales y el tálamo. En conjunto, esta evidencia sostiene que el TDAH es un fenotipo emergente de múltiples vías etiopatogénicas, lo que justifica enfoques dimensionales y de redes (Wu et al., 2024).
Discapacidad Intelectual (DI)
La discapacidad intelectual se define fundamentalmente por limitaciones significativas tanto en el funcionamiento intelectual como en la conducta adaptativa, manifestándose antes de los 18 años (Schalock et al., 2021). A diferencia de otros trastornos del neurodesarrollo, la DI presenta una arquitectura genómica marcada por variantes de gran efecto, que incluyen desde aneuploidías cromosómicas hasta mutaciones monogénicas raras. El síndrome de Down, como la causa genética más prevalente, ilustra cómo la dosificación génica altera globalmente la maduración del sistema nervioso central (Antonarakis et al., 2020; Pal & Daley, 2026).
La etiología de la DI se articula a través de redes genético-epigenéticas complejas que comprometen la plasticidad sináptica. Investigaciones mediante secuenciación del genoma completo han permitido identificar que mutaciones de novo en genes reguladores de la cromatina y la traducción son responsables de una fracción mayoritaria de los casos severos (Gilissen et al., 2014; Vissers et al., 2016). Un hallazgo crítico en la literatura reciente es la identificación del gen TNRC6B; variantes patogénicas en este locus no solo provocan retraso en el desarrollo, sino que configuran un espectro fenotípico que solapa con rasgos de autismo y TDAH, reforzando la visión de la DI como un nodo central en el continuo del neurodesarrollo (Granadillo et al., 2020).
esde el plano neurobiológico, la DI se asocia a una desorganización de la conectividad estructural y funcional que afecta la eficiencia global del procesamiento de información. El uso de la genómica pediátrica ha facilitado la correlación entre microdeleciones específicas y fallas en la formación de redes neuronales, lo que explica las limitaciones en funciones ejecutivas básicas y la velocidad de procesamiento (Wright et al., 2018; Jansen et al., 2023). Estos déficits no son estáticos, pues se encuentran modulados por redes epigenéticas que responden a la intervención y a los sistemas de apoyo (Van Bokhoven, 2019).
Finalmente, el abordaje de la DI ha transitado hacia un modelo biopsicosocial donde la utilidad clínica de la secuenciación del genoma es incuestionable para el diagnóstico etiológico preciso (Seungbok Lee et al., 2026). Sin embargo, la expresión del potencial adaptativo del individuo está estrechamente ligada a los determinantes sociales de la salud; el distrés psicológico en esta población suele estar exacerbado por barreras contextuales y factores de vulnerabilidad social, como el acoso escolar (Kersey et al., 2024; Lung et al., 2019). Por lo tanto, la comprensión de la DI requiere una integración de la alta resolución genómica con intervenciones que promuevan la autonomía y la participación social (Schalock et al., 2021).
Consideraciones finales
Los trastornos del neurodesarrollo, en particular el trastorno por déficit de atención con hiperactividad, la discapacidad intelectual y el trastorno del espectro autista, constituyen condiciones altamente heterogéneas cuya comprensión exige un abordaje integrador que trascienda los modelos explicativos unidimensionales. La evidencia revisada permite afirmar que estos trastornos comparten una arquitectura etiológica compleja, caracterizada por la interacción dinámica entre factores genéticos, epigenéticos, neurobiológicos y contextuales, que inciden de manera diferencial a lo largo del desarrollo.
En el caso del TDAH, los hallazgos actuales respaldan un modelo basado en alteraciones de redes neuronales distribuidas implicadas en los procesos de autorregulación, dentro de un marco poligénico de elevada heredabilidad. De forma análoga, el trastorno del espectro autista se asocia a una base genética compleja que impacta procesos críticos del neurodesarrollo, particularmente aquellos relacionados con la sinaptogénesis, la plasticidad neuronal y la organización funcional de los circuitos cerebrales. Por su parte, la discapacidad intelectual presenta una etiología marcadamente heterogénea, donde las formas leves se vinculan con mayor frecuencia a factores ambientales y teratógenos, mientras que las manifestaciones más severas se relacionan predominantemente con mutaciones de novo, manteniéndose la trisomía 21 como la causa genética más prevalente.
Asimismo, los estudios en modelos animales han aportado evidencia mecanicista relevante para la comprensión de los procesos moleculares y sinápticos implicados en estos trastornos; no obstante, sus hallazgos deben interpretarse con cautela y como complemento a la investigación en humanos, dada la complejidad del fenotipo clínico.
Desde una perspectiva aplicada, la integración de los avances genéticos y neurobiológicos revisados refuerza la necesidad de intervenciones neuropsicológicas y educativas basadas en la evidencia, sensibles a la heterogeneidad individual y orientadas a la funcionalidad y la calidad de vida. En este sentido, el presente trabajo contribuye a ampliar el marco conceptual de los profesionales en formación y a consolidar una visión contemporánea del neurodesarrollo, alineada con los modelos actuales de redes y multicausalidad.

